Dzielenie opakowań produktów leczniczych – wytyczne i standardy bezpieczeństwa
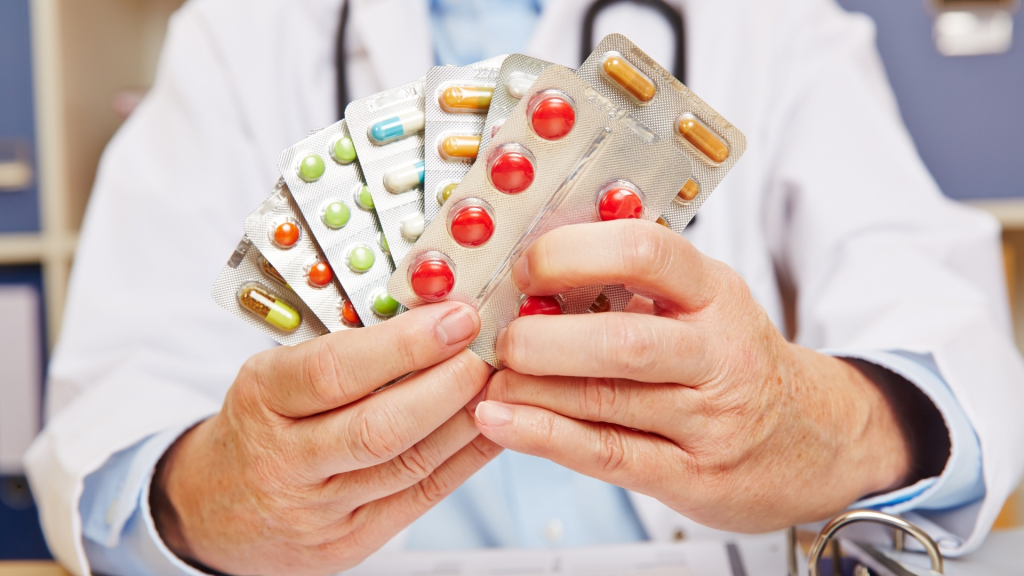
W codziennej praktyce aptecznej presja pacjenta na zakup kilku saszetek lub jednego listka jest zjawiskiem powszechnym. Trzeba jednak jasno przyjąć: to nie potrzeba pacjenta wyznacza sposób wydania leku, tylko przepisy i bezpieczeństwo terapii. Dodatkowo, w dobie pełnej cyfryzacji obrotu lekiem taka operacja jest rejestrowana, co oznacza, że dzielenie opakowań przestało być niewidoczne dla organów nadzoru, a stało się obszarem, który stosunkowo łatwo skontrolować.
Co mówią przepisy?
Generalną zasadą jest wydawanie leków w oryginalnych, nienaruszonych opakowaniach, aby zapewnić ich jakość i bezpieczeństwo stosowania. Nie jest to kwestia praktyki czy wygody, lecz bezpośredni wymóg rozporządzeń Ministra Zdrowia, które określają granice działania farmaceuty. Kluczowe znaczenie mają tu dwa Rozporządzenia Ministra Zdrowia:
- Rozporządzenie Ministra Zdrowia z dnia 12 października 2018 r. w sprawie zapotrzebowań oraz wydawania z apteki produktów leczniczych (Dz.U. z 2022.1164).
- Rozporządzenie Ministra Zdrowia z dnia 27 października 2022 r. w sprawie podstawowych warunków prowadzenia apteki (Dz.U.2024.154).
Zgodnie z ich zapisami, wydanie leku w innej formie niż pełne opakowanie jest wyjątkiem, a nie regułą. Co istotne, wyjątki te zostały określone w sposób zamknięty, dlatego nie podlegają dowolnej interpretacji ani rozszerzaniu w oparciu o praktykę apteczną.
Katalog produktów dopuszczalnych do dzielenia
Dzielenie opakowań leków wg. Rozporządzenia jest dopuszczalne wyłącznie w ściśle określonych przypadkach. Warunkiem koniecznym jest zachowanie integralności opakowania bezpośredniego, braku wpływu na jakość produktu oraz jego pełnej identyfikowalności - każda wydana jednostka musi posiadać numer serii i termin ważności. Dopuszczone do dzielenia są:
- Antybiotyki do stosowania wewnętrznego
- W postaci przeznaczonej do podawania pozajelitowego
- W postaci do podawania wziewnego
- Posiadających kategorię dostępności „Rpw”
- Leki zawierające substancje psychotropowe (III-P, IV-P) lub środki odurzające (II-N).
Katalog ten ma charakter zamknięty - nie podlega rozszerzaniu ani interpretacji „na korzyść praktyki” i dotyczy także leków o kategorii dostępności OTC.
Warunki niezbędne do podzielenia opakowania
W pierwszej kolejności należy sprawdzić, czy opakowanie bezpośrednie (np. blister lub ampułko-strzykawka) pozostaje nienaruszone oraz czy zawiera pełne dane identyfikacyjne - numer serii i termin ważności. Brak tych informacji automatycznie wyklucza możliwość podziału. Wydawany produkt musi trafić do pacjenta w oznakowanym opakowaniu aptecznym, wraz z ulotką (oryginałem lub kopią). Jest to elementem zapewnienia ciągłości informacji o produkcie. Niedopuszczalne jest jakiekolwiek ingerowanie w opakowanie bezpośrednie, w tym przecinanie blistrów czy otwieranie folii zabezpieczających opakowania bezpośrednie np. ampułek do inhalacji.
Dobrą praktyką przed podzieleniem opakowania jest sprawdzenie aktualnej Charakterystyki Produktu Leczniczego (ChPL) - dostępnej na stronie rejestru produktów leczniczych:
https://rejestry.ezdrowie.gov.pl/rpl/search/public.
Charakterystyka Produktu Leczniczego to dokument nadrzędny, który może wprost wykluczać możliwość dzielenia, szczególnie w przypadku nowoczesnych terapii (np. niektóre insuliny czy analogi GLP-1). W praktyce oznacza to, że decyzja o podziale powinna być poprzedzona świadomą oceną ryzyka. Naruszenie opakowania to nie tylko problem formalny - to utrata identyfikowalności w systemach nadzoru, brak pełnej informacji dla pacjenta oraz realne ryzyko degradacji leku pod wpływem czynników zewnętrznych.
Te ograniczenia nie są tylko formalnością - wynikają wprost z oceny ryzyka. Otwarcie opakowania zwiększa ekspozycję produktu na światło, wilgoć i temperaturę, co może przyspieszać degradację substancji czynnej i prowadzić do obniżenia skuteczności terapii albo wystąpienia działań niepożądanych. Wydanie leku „luzem” to w praktyce zawsze kompromis kosztem jakości i pełnej informacji o produkcie.
Opakowanie własne apteki - zasady wydania
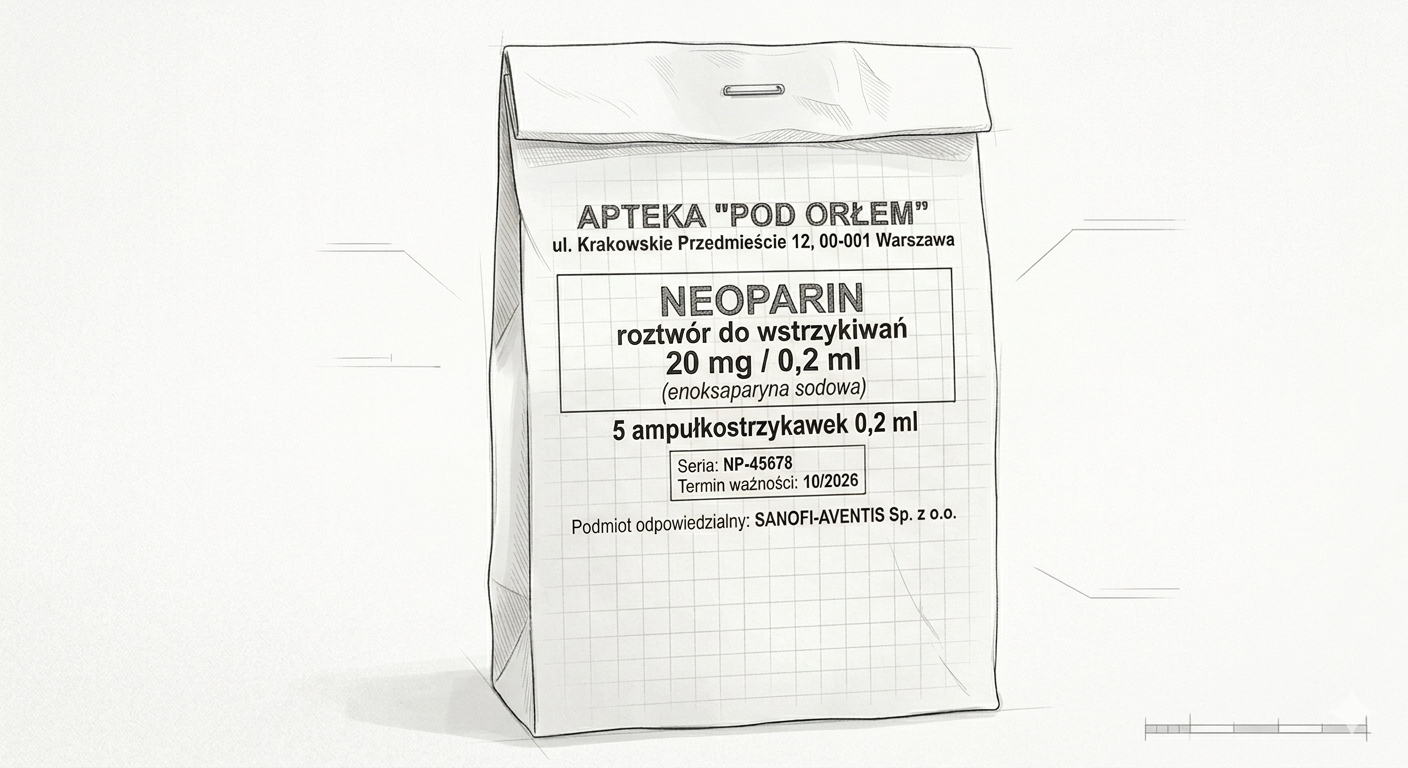
Zgodnie z rozporządzeniem ws. podstawowych warunków prowadzenia apteki każdy produkt wydawany w formie innej niż pełne opakowanie musi trafić do pacjenta w opakowaniu własnym apteki. Do takiego wydania obligatoryjnie dołącza się ulotkę - oryginał lub kopię - tak, aby pacjent miał pełny dostęp do informacji o leku.
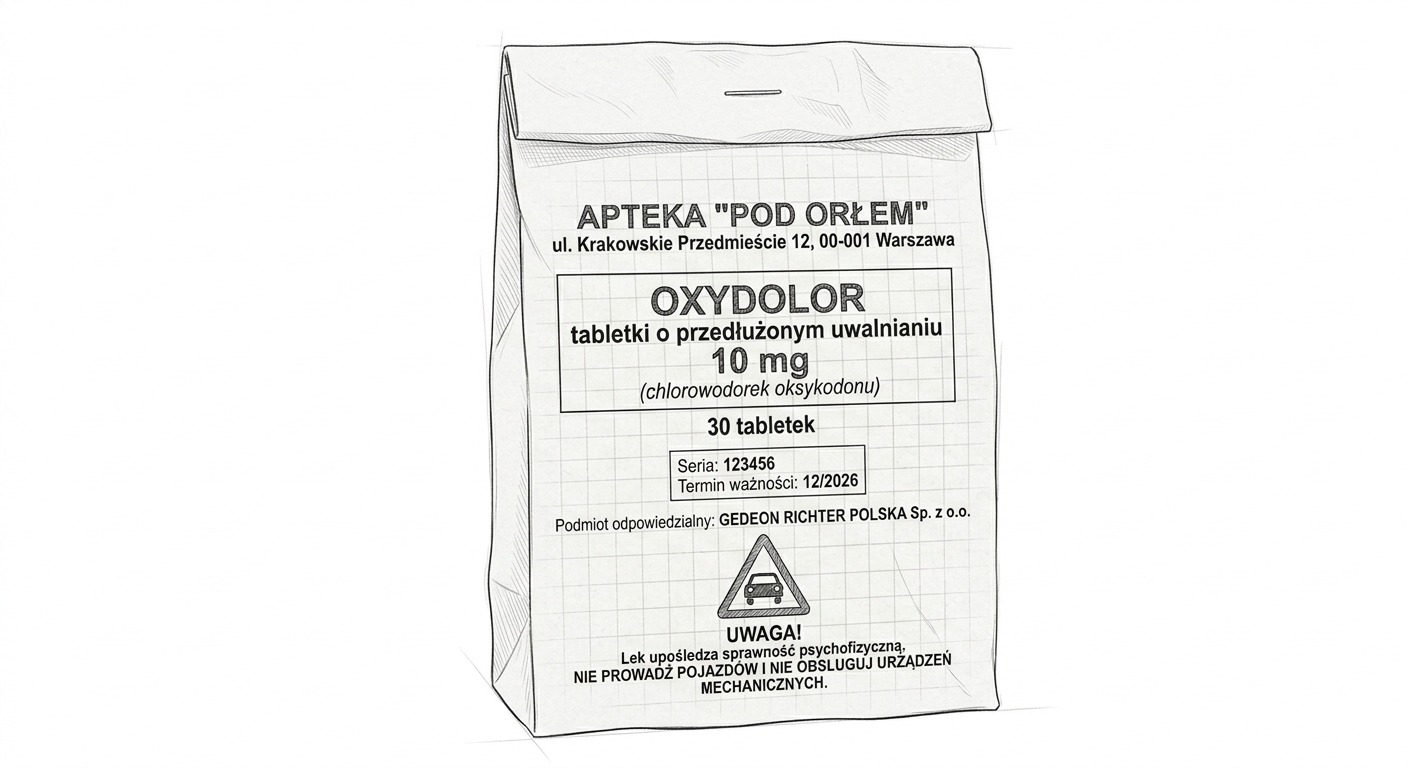
Samo opakowanie apteczne (np. torebka papierowa lub pudełko) musi być trwale oznakowane etykietą zawierającą:
- dane apteki (adres i nazwa jeśli apteka ją posiada),
- nazwę produktu leczniczego, postać farmaceutyczną i o ile to konieczne stężenie
- ilość leku
- numer serii i termin ważności
- nazwę podmiotu odpowiedzialnego
Dodatkowo w razie potrzeby opakowanie to posiada znak ostrzegawczy, że produkt leczniczy wpływa upośledzająco na sprawność psychofizyczną kierowców i innych osób obsługujących urządzenia mechaniczne w ruchu. Tylko takie oznakowanie zapewnia możliwość identyfikacji produktu i spełnia wymogi prawidłowego wydania.
Pułapki praktyki: leki OTC, suplementy i wyroby medyczne
W codziennej pracy najwięcej nieporozumień dotyczy produktów, które pacjent traktuje jak „zwykłe rzeczy z półki” - saszetki, plastry czy tabletki OTC. To złudne uproszczenie. Nawet jeśli lek nie jest na receptę, nie daje to prawa do jego dzielenia - obowiązuje ta sama zasada: pełne opakowanie, pełna długość kuracji, pełna informacja.
Suplementy diety to osobna kategoria - nie podlegają tym samym regulacjom co produkty lecznicze. Formalnie są to środki spożywcze i podlegają Ustawie o bezpieczeństwie żywności i żywienia (Dz.U.2023.1448). I właśnie tu pojawia się problem: rozdzielenie opakowania oznacza utratę części informacji o składzie, ostrzeżeniach i warunkach stosowania, które nierzadko są dostępne tylko na kartoniku. W praktyce sprzedaż na listki w tym przypadku może zostać uznana za niezgodną z deklaracją zgłoszoną do GIS.
Wyroby medyczne rządzą się jeszcze inną logiką. Kluczowe jest to, jak zostały wprowadzone do obrotu. Jeśli pojedyncza sztuka (np. opatrunek hydrokoloidowy) ma własne oznaczenia - kod EAN, znak CE, serię i datę ważności - może funkcjonować samodzielnie. Jeśli nie ma takich danych, nie wolno jej traktować jak niezależnego produktu.
Wniosek jest prosty – nie nazwa decyduje o tym, czy można dzielić, tylko sposób oznakowania i status produktu w dopuszczeniu do obrotu.
Lekcja z przeszłości: sfałszowany Octenisept jako test systemu
Decyzja Głównego Inspektora Farmaceutycznego nr 1/SF/2026 o wycofaniu sfałszowanych serii produktu Octenisept (50 ml w przezroczystych butelkach) to dla środowiska aptekarskiego jasny sygnał: w obecnym systemie obrotu lekiem nie ma miejsca na „niewidzialne” operacje poza kontrolą.
Incydent ten przypomina, że bezpieczeństwo leku kończy się tam, gdzie naruszona zostaje integralność jego oryginalnego opakowania. Niedopuszczalne jest przelewanie płynów do nieoryginalnych butelek czy samodzielne preparowanie etykiet imitujących te fabryczne. Narusza to integralność produktu i stwarza ryzyko zakażenia mikrobiologicznego. W efekcie lek traci gwarancję jakości producenta, a cała seria może zostać natychmiast wycofana z obrotu. Co ważne - nawet działania podejmowane „dla wygody pacjenta” mogą zostać zakwalifikowane jako fałszowanie produktu leczniczego, z konsekwencjami zarówno zawodowymi, jak i karnymi.
ZSMOPL jako narzędzie precyzyjnej kontroli
Sprawa sfałszowanego Octeniseptu pokazała też, jak mocno zmieniła się rola Zintegrowanego Systemu Monitorowania Obrotu Produktami Leczniczymi (ZSMOPL). Jest to realne narzędzie analityczne, które w czasie rzeczywistym rejestruje ruch każdego opakowania w łańcuchu dystrybucji.
W przypadku wskazanym powyżej system wychwycił powtarzalne operacje wydania „0,05 opakowania” produktu 1000 ml. Ten schemat stał się punktem zapalnym kontroli, która ujawniła rozlewanie preparatu do mniejszych pojemników i oznaczanie ich nieautoryzowanymi etykietami. W ocenie organów nadzoru takie działanie spełniało przesłanki fałszowania produktu leczniczego.
Konsekwencje prawne
Nieprawidłowe dzielenie opakowań to naruszenie, które pociąga za sobą konkretne skutki prawne. W praktyce każda taka sytuacja może zostać zakwalifikowana jako niewłaściwe wydanie leku i narazić aptekę na konsekwencję ze strony WIF.
Należy również pamiętać o odpowiedzialności zawodowej kierownika apteki. Jeżeli organ kontroli poinformuje Rzecznika Odpowiedzialności Zawodowej może to skutkować nałożeniem sankcji dyscyplinarnych - od upomnienia i nagany, aż po zawieszenie lub definitywne pozbawienie prawa wykonywania zawodu farmaceuty.
Najczęstsze błędy stwierdzane przez WIF
1. Dzielenie produktów spoza ustawowego katalogu
W toku ostatnich postępowań kontrolnych prowadzonych przez Wojewódzkie Inspektoraty Farmaceutyczne (WIF), najczęściej sankcjonowanym uchybieniem pozostaje dzielenie produktów leczniczych spoza zamkniętego katalogu ustawowego. Jest to bezpośrednie naruszenie dyspozycji zawartej w § 5 ust. 3 rozporządzenia w sprawie zapotrzebowań oraz wydawania z apteki produktów leczniczych ,wyrobów medycznych i środków spożywczych specjalnego przeznaczenia żywieniowego.
W praktyce farmaceuta powinien każdorazowo zweryfikować, czy dany produkt w ogóle podlega dzieleniu. Szczególnie problematyczne jest nie tylko dzielenie produktów spoza wskazanych grup jak brak rozróżnienia między lekiem, suplementem diety a wyrobem medycznym.
2. Brak pełnej identyfikowalności serii i daty ważności
Brak pełnej identyfikowalności serii oraz daty ważności jest klasyfikowany jako jedno z uchybień, bezpośrednio zagrażających bezpieczeństwu pacjenta. Sprowadza się to do wydawania podzielonych leków w opakowaniach zastępczych nie spełniających wymogów prawnych.
Taka sytuacja wyklucza identyfikację leku w przypadku reklamacji, działań niepożądanych czy decyzji o wycofaniu z obrotu. Problem najczęściej pojawia się przy blisterach lub pojedynczych jednostkach, które nie zawierają pełnych oznaczeń, a mimo to trafiają do pacjenta.
3. Naruszenie opakowania bezpośredniego
Opakowanie bezpośrednie - czy to blister, torebka z folii laminowanej, czy ampułka - jest elementem gwarantującym jakość, trwałość i bezpieczeństwo stosowania, dlatego jego nienaruszalność jest warunkiem dopuszczającym ewentualny podział. W momencie ingerencji produkt traci tę gwarancję.
4. Brak opakowania własnego apteki
Proces dzielenia opakowania nie kończy się na wydaniu blistra - obliguje on farmaceutę do stworzenia jednostkowego opakowania zastępczego, które przejmuje funkcję informacyjną i ochronną opakowania oryginalnego.
Wydanie produktu „luzem” lub bez kompletu wymaganych danych jest bezpośrednim naruszeniem rozporządzenia w sprawie podstawowych warunków prowadzenia apteki. Pacjent otrzymuje produkt bez kompletu informacji, a sam lek traci czytelną identyfikowalność. Opakowanie własne apteki powinno zawierać wszystkie wymagane informacje, umożliwiające identyfikację produktu i jego bezpieczne stosowanie.
5. Brak ulotki lub jej kopii
Częstą, acz błędną praktyką apteczną, jest zatrzymywanie jedynej oryginalnej ulotki w aptece lub dołączanie jej dopiero do ostatniej wydawanej części opakowania.. Ulotka jest częścią produktu, nie dodatkiem. Zawiera informacje niezbędne do bezpiecznego stosowania, dlatego musi towarzyszyć każdej wydawanej części leku. Takie działanie narusza ustawowy obowiązek zapewnienia pacjentowi pełnej, pisemnej informacji o leku, co w świetle przepisów czyni proces wydania produktu niekompletnym.
6. Dzielenie produktów wbrew Charakterystyce Produktu Leczniczego (ChPL)
Dzielenie preparatów, które według ChPL muszą być przechowywane w opakowaniu oryginalnym (np. ze względu na silną higroskopijność lub światłoczułość) jest niezgodne z przepisami. Jeżeli ChPL zawiera ograniczenia dotyczące dzielenia, muszą być one bezwzględnie respektowane. Ignorowanie zawartych w nim zapisów dotyczących stabilności leku jest kwalifikowane jako bezpośrednie zagrożenie dla bezpieczeństwa stosowania produktu.
7. Niewłaściwa interpretacja „praktyki aptecznej”
Kontrole WIF konsekwentnie podkreślają: praktyka nie tworzy prawa i nie może go zastępować. Ani wygoda pacjenta, ani presja ekonomiczna nie stanowią podstawy do odstępstwa od przepisów. Każda decyzja musi wynikać wprost z obowiązujących regulacji, a nie z przyzwyczajenia.
8. Brak procedur wewnętrznych
W świetle przepisów kierownik apteki pełni rolę gwaranta bezpieczeństwa obrotu. Wykazanie przed inspektorem WIF, że proces dzielenia jest udokumentowany, podparty procedurą i poddawany regularnej kontroli wewnętrznej, znacząco minimalizuje ryzyko sankcji nawet w przypadku wykrycia drobnych błędów technicznych.
9. Nieprawidłowe wydawanie w kontekście ZSMOPL i błędy serializacji
Należy zwrócić uwagę iż, w dobie raportowania wszelkich transakcji do systemu ZSMOPL proces dzielenia opakowań przestał być „niewidoczny”. Inspektorzy farmaceutyczni podczas kontroli rutynowych kładą obecnie szczególny nacisk na spójność danych w systemie ZSMOPL oraz prawidłowość procedur weryfikacji autentyczności (KOWAL/NMVS). Każda rozbieżność między stanem faktycznym w szufladzie a zapisem cyfrowym jest traktowana jako naruszenie i brak nadzoru nad wydawaniem produktów leczniczych.
Podsumowanie
Podsumowując, dzielenie opakowań produktów leczniczych nie jest rutynową czynnością techniczną, lecz działaniem, które wymaga każdorazowej, świadomej decyzji farmaceuty. Należy przyjąć prostą zasadę praktyczną: jeśli pojawia się jakakolwiek wątpliwość co do dopuszczalności podziału - produkt powinien zostać wydany w pełnym opakowaniu. Kluczowe jest bezwzględne trzymanie się przepisów, weryfikacja ChPL oraz zachowanie pełnej identyfikowalności i integralności produktu. W realiach cyfrowego nadzoru każda nieprawidłowość pozostawia ślad, a argument „tak się robi w praktyce” traci jakiekolwiek znaczenie. Ostatecznie to farmaceuta odpowiada nie tylko za wydanie leku, ale za cały proces jego bezpiecznego wprowadzenia do terapii - i to ta odpowiedzialność powinna wyznaczać granice decyzji, nie oczekiwania pacjenta czy presja czasu.
Bibliografia:
1. Ustawa z dnia 6 września 2001 r. Prawo farmaceutyczne (t.j. Dz. U. z 2026 r. poz. 612 z późn. zm.).
2. Rozporządzenie Ministra Zdrowia z dnia 12 października 2018 r. w sprawie zapotrzebowań oraz wydawania z apteki produktów leczniczych, środków spożywczych specjalnego przeznaczenia żywieniowego i wyrobów medycznych (t.j. Dz. U. z 2022 r. poz. 1164).
3. Ustawa z dnia 25 sierpnia 2006 r. o bezpieczeństwie żywności i żywienia (t.j. Dz. U. z 2023 r. poz. 1448 z późn. zm.).
4. Rozporządzenie Ministra Zdrowia z dnia 17 sierpnia 2018 r. w sprawie wykazu sub-stancji psychotropowych, środków odurzających oraz nowych substancji psychoaktywnych (t.j. Dz. U. z 2024 r. poz. 1139 z późn. zm.).
5. Rozporządzenie Ministra Zdrowia z dnia 27 października 2022 r. w sprawie podstawowych warunków prowadzenia apteki (t.j. Dz. U. z 2024 r. poz. 154 z późn. zm.).
6. Ustawa z dnia 28 kwietnia 2011 r. o systemie informacji w ochronie zdrowia (t.j. Dz. U. z 2026 r. poz. 208 z późn. zm.).
7. Ustawa z dnia 12 maja 2011 r. o refundacji leków, środków spożywczych specjalne-go przeznaczenia żywieniowego oraz wyrobów medycznych (t.j. Dz. U. z 2026 r. poz. 253 z późn. zm.).
8. Ustawa z dnia 7 kwietnia 2022 r. o wyrobach medycznych (t.j. Dz. U. z 2024 r. poz. 1620 z późn. zm.).
9. Dyrektywa Parlamentu Europejskiego i Rady 2011/62/UE z dnia 8 czerwca 2011 r. zmieniająca dyrektywę 2001/83/WE w sprawie wspólnotowego kodeksu odnoszącego się do produktów leczniczych stosowanych u ludzi - w zakresie zapobiegania wprowadzaniu sfał-szowanych produktów leczniczych do legalnego łańcucha dystrybucji (Dz. U. UE. L. z 2011 r. Nr 174, str. 74).
10. Rozporządzenie delegowane Komisji (UE) 2016/161 z dnia 2 października 2015 r. uzupełniające dyrektywę 2001/83/WE Parlamentu Europejskiego i Rady przez określenie szczegółowych zasad dotyczących zabezpieczeń umieszczanych na opakowaniach produk-tów leczniczych stosowanych u ludzi (Dz. U. UE. L. z 2016 r. Nr 32, str. 1 z późn. zm.).
11. Dyrektywa 2001/83/WE Parlamentu Europejskiego i Rady z dnia 6 listopada 2001 r. w sprawie wspólnotowego kodeksu odnoszącego się do produktów leczniczych stosowa-nych u ludzi (Dz. U. UE. L. z 2001 r. Nr 311, str. 67 z późn. zm.).
Aptekarskie
 Artykuł
Ostatnia modyfikacja: środa, 9 września 2026, 14:05